Síndrome de Marfan
El síndrome de Marfan afecta el tejido conectivo y la salud cardíaca.
¿Qué es el síndrome de Marfan?
El síndrome de Marfan es un trastorno genético que afecta el tejido conectivo del cuerpo. El tejido conectivo proporciona el andamiaje esencial que mantiene unidas tus células, órganos y tejidos, desempeñando un papel particularmente crucial en el sistema cardiovascular. Cuando un paciente tiene esta condición, su tejido conectivo es estructuralmente anormal, lo que puede afectar el corazón, los vasos sanguíneos, los huesos, las articulaciones y los ojos. Para los pacientes que se preparan para una cirugía cardíaca, comprender este diagnóstico es vital, ya que las complicaciones cardiovasculares requieren la vigilancia e intervención más cuidadosas.
Implicaciones del trastorno del tejido conectivo: Debido a que el tejido conectivo se encuentra en todo el cuerpo, el síndrome de Marfan es una condición multisistémica. Si bien un paciente podría notar primero sus extremidades inusualmente largas o su estatura alta, los aspectos más amenazantes para la vida del trastorno ocurren en silencio dentro del pecho. Las paredes de la aorta, la arteria más grande del cuerpo, dependen de un tejido conectivo fuerte para soportar la alta presión de la sangre que bombea el corazón. Sin esta integridad estructural, la aorta está en riesgo de estirarse o desgarrarse.
Comprender esta condición ayuda a aliviar el miedo natural que viene con un diagnóstico cardíaco. Al saber exactamente cómo el síndrome interactúa con el corazón, los pacientes y sus familias pueden abordar el tratamiento quirúrgico y el manejo a largo plazo con confianza y expectativas claras.
¿Qué causa el síndrome de Marfan y cómo se hereda?
Genética del síndrome de Marfan: Esta condición es causada por una mutación en el gen FBN1, que es responsable de producir una proteína llamada fibrilina-1. La fibrilina-1 es un componente esencial del tejido conectivo, proporcionando tanto estructura como elasticidad a los vasos sanguíneos y las válvulas cardíacas. Cuando el gen muta, la proteína fibrilina-1 resultante es deficiente o disfuncional, lo que lleva al debilitamiento del tejido conectivo característico del trastorno.
La condición se hereda principalmente en un patrón autosómico dominante. Esto significa que un niño solo necesita heredar una copia del gen mutado de un padre para desarrollar el síndrome. Si un padre tiene síndrome de Marfan, hay un cincuenta por ciento de probabilidad en cada embarazo de que el niño también herede la condición. Sin embargo, en aproximadamente el veinticinco por ciento de los casos, la mutación genética ocurre de forma espontánea, lo que significa que el paciente es el primero en su familia en verse afectado sin ningún historial familiar previo.
- Autosómico dominante: Solo se requiere una copia mutada del gen para transmitir el rasgo.
- Mutación FBN1: El defecto genético específico afecta la producción de fibrilina-1.
- Mutación espontánea: Aproximadamente una cuarta parte de los casos surgen sin historial familiar previo.
¿Cuáles son los síntomas más comunes del síndrome de Marfan?
Los síntomas del síndrome de Marfan varían ampliamente, incluso entre miembros de la misma familia. Algunas personas experimentan síntomas leves y viven una vida normal, mientras que otras desarrollan complicaciones cardiovasculares severas desde temprana edad. Los signos físicos a menudo involucran el sistema esquelético. Los pacientes frecuentemente presentan brazos y piernas desproporcionadamente largos, estatura alta, dedos largos, y un pecho que sobresale o se hunde hacia adentro. La escoliosis y un paladar alto arqueado también son indicadores físicos comunes.
Síntomas cardiovasculares a los que debes prestar atención: Aunque las características esqueléticas son los signos más visibles, los síntomas internos son los más críticos. Es posible que los pacientes no sientan ningún síntoma hasta que el corazón está significativamente estresado. Cuando los problemas cardiovasculares se manifiestan, a menudo se presentan como falta de aire, palpitaciones, o una frecuencia cardíaca inusualmente rápida. En casos severos, un paciente podría experimentar dolor de pecho, lo cual requiere evaluación médica inmediata para descartar una disección aórtica.
Los síntomas oculares son otra característica distintiva de la condición. Muchos pacientes experimentan dislocación del cristalino en uno o ambos ojos, severa miopía, y un mayor riesgo de desprendimiento de retina. Reconocer esta combinación de síntomas esqueléticos, oculares y cardiovasculares es lo que típicamente motiva a un médico a investigar más a fondo trastornos del tejido conectivo.
¿Cómo afecta el síndrome de Marfan el corazón y la aorta?
Las complicaciones cardiovasculares más significativas del síndrome de Marfan involucran las válvulas cardíacas y la aorta. La raíz aórtica, que es la parte de la aorta más cercana al corazón, es particularmente vulnerable. Debido al tejido conectivo debilitado, el constante golpeteo de sangre desde el corazón hace que la raíz aórtica se estire y ensanche gradualmente. Este ensanchamiento anormal se conoce como aneurisma de aorta.
Aneurisma de aorta en síndrome de Marfan: A medida que el aneurisma crece, las paredes de la aorta se vuelven progresivamente más delgadas y débiles. Este proceso de estiramiento ocurre lentamente a lo largo de años, por eso son necesarios ecocardiogramas regulares para monitorear el tamaño de la aorta. Si el aneurisma alcanza un diámetro peligroso, se recomienda cirugía de forma proactiva para prevenir una ruptura.
Más allá de la aorta, las válvulas cardíacas mismas a menudo se ven afectadas. La válvula mitral y la válvula aórtica dependen de un tejido conectivo fuerte para abrirse y cerrarse correctamente. En el síndrome de Marfan, estas válvulas a menudo se vuelven flojas, lo que provoca que la sangre se filtre hacia atrás dentro del corazón. Esta fuga en las válvulas obliga al corazón a trabajar más, lo que con el tiempo puede llevar a insuficiencia cardíaca si no se trata.
¿Qué es la disección aórtica en el síndrome de Marfan?
La disección aórtica es la emergencia más amenazante para la vida asociada con este trastorno genético. Ocurre cuando la capa interna de la aorta debilitada se desgarra, permitiendo que la sangre se precipite a través del desgarro y separe las capas interna y externa de la pared del vaso sanguíneo. Esta peligrosa acción de desprendimiento puede bloquear el flujo sanguíneo normal al resto del cuerpo, incluido el cerebro y los órganos vitales, y puede provocar que la aorta se rompa por completo.
Reconocer la disección aórtica: Una disección es un evento catastrófico que exige atención médica de emergencia inmediata. Los pacientes suelen describir el dolor como una sensación repentina, severa y desgarrante en el pecho que irradia directamente hacia la espalda. Debido a la alta tasa de mortalidad asociada con una aorta rota, el objetivo primordial de todo el manejo cardíaco a largo plazo es prevenir que un aneurisma llegue al punto de disección.
Entender la mecánica de esta emergencia ayuda a las familias a comprender por qué la cirugía cardíaca preventiva se recomienda de manera tan agresiva. Los cirujanos no esperan a que ocurra una disección; actúan cuando las imágenes revelan que la aorta se está distendiendo más allá de un umbral seguro, reemplazando el segmento debilitado con un injerto artificial duradero para restaurar la estabilidad cardiovascular.
¿Cómo se diagnostica el síndrome de Marfan?
El diagnóstico del síndrome de Marfan es un proceso complejo que depende de una combinación de evaluaciones clínicas, antecedentes familiares y criterios diagnósticos específicos conocidos como criterios de Gante. No existe una única prueba de sangre que confirme definitivamente la condición. En su lugar, un especialista buscará un patrón específico de signos en múltiples sistemas corporales. Un ecocardiograma es esencial para evaluar el tamaño de la aorta y el funcionamiento de las válvulas cardíacas.
Detección del síndrome de Marfan: Si un paciente presenta las características físicas clásicas y anomalías cardiovasculares, generalmente se realiza una prueba genética para confirmar la mutación FBN1. Los exámenes oculares regulares también son fundamentales para detectar la dislocación del cristalino. Para las familias con un historial conocido, la detección temprana en niños es práctica estándar, lo que permite a los médicos monitorear su desarrollo cardiovascular desde una edad temprana.
- Ecocardiografía: Utiliza ultrasonido para medir la raíz aórtica y evaluar el funcionamiento de las válvulas.
- Examen con lámpara de hendidura: Un examen ocular para detectar dislocaciones pequeñas del cristalino.
- Prueba genética: Identifica mutaciones en el gen FBN1 para confirmar el diagnóstico clínico.
¿Cuáles son las opciones de tratamiento para el síndrome de Marfan?
Aunque no existe cura para la mutación genética subyacente, el manejo del síndrome de Marfan se enfoca en prevenir complicaciones cardiovasculares y abordar síntomas específicos. Los medicamentos son la primera línea de defensa. Los médicos prescriben rutinariamente betabloqueadores u otros medicamentos para la presión arterial para reducir la fuerza de bombeo del corazón y disminuir el estrés en la frágil aorta. Al mantener la presión arterial baja y controlada, la progresión del ensanchamiento aórtico puede ralentizarse significativamente.
Estrategias de manejo médico: Se recomienda a los pacientes evitar los deportes de contacto y el levantamiento de pesas pesadas, ya que los picos súbitos de presión arterial pueden desencadenar un desgarro de la aorta. Las imágenes de rutina son un componente fundamental del tratamiento, asegurando que el aneurisma se monitoree con el tiempo. Para apoyar su salud cardiovascular y su resistencia física general durante este proceso, los pacientes pueden encontrar útil comprar calcetines de compresión para recuperación que promuevan una circulación saludable mientras permanecen activos dentro de límites seguros.
Si la aorta crece demasiado o las válvulas cardíacas tienen fugas severas, la intervención quirúrgica se convierte en el siguiente paso necesario. El objetivo del tratamiento es intervenir quirúrgicamente antes de que ocurra un desgarro que ponga en riesgo la vida, transformando una condición potencialmente mortal en una enfermedad crónica manejable.
¿Cuándo es necesaria la cirugía cardíaca para el síndrome de Marfan?
La cirugía cardíaca se vuelve necesaria cuando los riesgos de operar son menores que los riesgos de que la aorta se diseque o se rompa. Los cirujanos típicamente recomiendan una operación cuando la raíz aórtica alcanza un diámetro específico, generalmente alrededor de cinco centímetros, o si está creciendo rápidamente en estudios consecutivos. También puede ser necesaria si las válvulas mitral o aórtica están causando síntomas severos de insuficiencia cardíaca.
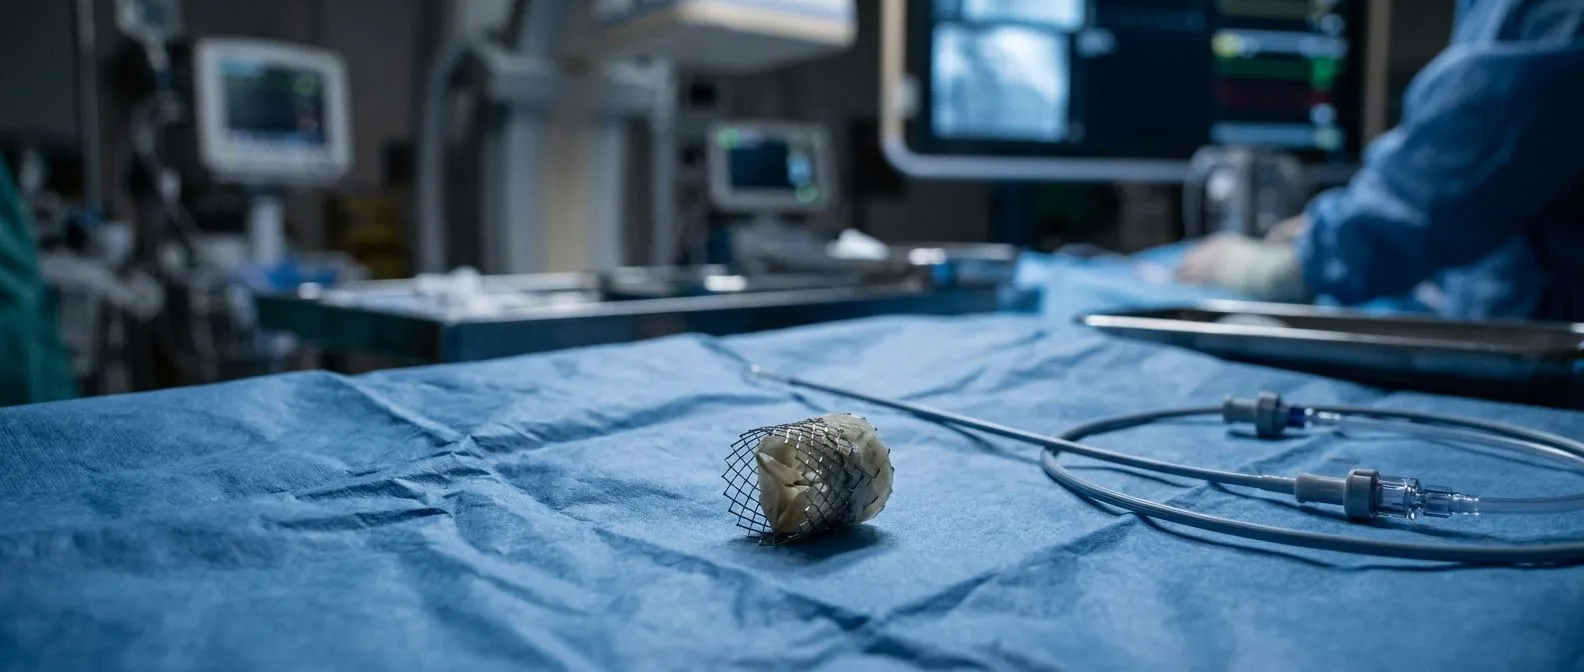
Reemplazo de raíz aórtica síndrome de Marfan: El procedimiento quirúrgico estándar es el reemplazo de raíz aórtica, conocido a menudo como el procedimiento Bentall. Durante esta operación, el cirujano retira la sección dilatada y debilitada de la aorta y la reemplaza con un injerto tubular sintético. La válvula aórtica puede conservarse y reimplantarse en el nuevo injerto, o puede reemplazarse completamente con una válvula mecánica o una válvula biológica, dependiendo de la anatomía y la edad específicas del paciente.
Los avances en cirugía cardíaca han hecho que estas operaciones sean altamente exitosas, ofreciendo a los pacientes una reparación duradera que protege su corazón durante décadas.
¿Cuál es la esperanza de vida con síndrome de Marfan?
Esperanza de vida con síndrome de Marfan: Hace décadas, la esperanza de vida de un paciente con esta condición estaba severamente limitada debido al alto riesgo de disección aórtica no diagnosticada. Hoy, gracias a la detección genética temprana, las imágenes avanzadas, los medicamentos efectivos para la presión arterial y la cirugía cardíaca preventiva, el panorama ha mejorado drásticamente. Muchos pacientes ahora viven hasta los setenta años y más allá, disfrutando de una expectativa de vida normal.
La clave de la longevidad es una atención médica vigilante y de por vida. Los pacientes que siguen de cerca el consejo de su cardiólogo, toman sus medicamentos recetados y asisten a sus citas regulares de imágenes logran evitar los eventos cardiovasculares catastróficos que alguna vez definieron este trastorno. La cirugía preventiva ha cambiado fundamentalmente la trayectoria de la enfermedad, transformando una condición fatal en una manejable.
Las familias que enfrentan este diagnóstico deben sentir una fuerte sensación de esperanza. Aunque la necesidad de cirugía cardíaca puede ser aterradora, las técnicas modernas pioneras de especialistas han demostrado ser altamente efectivas para corregir permanentemente las debilidades estructurales causadas por el trastorno.
¿Cómo encontrar un especialista en síndrome de Marfan para su manejo?
Encontrar el equipo médico adecuado es esencial para navegar con éxito esta compleja condición cardíaca hereditaria. Los pacientes requieren un enfoque multidisciplinario, que a menudo involucra a un genetista médico, un cardiólogo especializado en trastornos del tejido conectivo, un oftalmólogo y un cirujano cardíaco altamente calificado. No todos los cardiólogos tienen experiencia en manejar los matices específicos de un aneurisma de aorta en Marfan, por lo que buscar un centro especializado es crítico.
Especialista en síndrome de Marfan Guadalajara: Para los pacientes en México, acceder a atención experta es crucial. Dr Alejandro Molina y el equipo en Cirugia de corazón brindan intervenciones quirúrgicas cardíacas especializadas para pacientes con trastornos del tejido conectivo. Contar con un equipo quirúrgico dedicado que comprende la fragilidad de los tejidos Marfan asegura el más alto nivel de precisión durante los procedimientos de reemplazo de raíz aórtica y reparación de válvulas.
En conclusión, el síndrome de Marfan es un trastorno genético complejo que exige vigilancia de por vida, particularmente en lo que respecta a la salud cardiovascular. Al comprender las causas, reconocer los síntomas y buscar tratamiento proactivo, los pacientes pueden manejar efectivamente sus riesgos. La cirugía cardíaca moderna ofrece excelentes resultados, permitiendo a los pacientes vivir vidas largas y plenas a pesar de los desafíos de esta condición hereditaria.