Syndrome de Marfan
Le syndrome de Marfan affecte le tissu conjonctif et le cœur.
Qu'est-ce que le syndrome de Marfan?
Le syndrome de Marfan est un trouble génétique qui affecte le tissu conjonctif de l'organisme. Le tissu conjonctif fournit l'armature essentielle qui maintient vos cellules, vos organes et vos tissus ensemble, jouant un rôle particulièrement crucial dans le système cardiovasculaire. Lorsqu'un patient est atteint de cette condition, son tissu conjonctif est structurellement anormal, ce qui peut affecter le cœur, les vaisseaux sanguins, les os, les articulations et les yeux. Pour les patients qui se préparent à une chirurgie cardiaque, comprendre ce diagnostic est essentiel, car les complications cardiovasculaires nécessitent le suivi et l'intervention les plus attentifs.
Implications du trouble du tissu conjonctif : Parce que le tissu conjonctif se trouve dans tout l'organisme, le syndrome de Marfan est une condition multisystémique. Bien qu'un patient puisse d'abord remarquer ses membres inhabituellement longs ou sa grande taille, les aspects les plus menaçants du trouble se manifestent en silence dans la poitrine. Les parois de l'aorte, la plus grande artère du corps, dépendent d'un tissu conjonctif solide pour résister à la forte pression du sang pompé par le cœur. Sans cette intégrité structurelle, l'aorte risque de s'étirer ou de se déchirer.
Comprendre cette condition aide à atténuer la peur naturelle qui accompagne un diagnostic cardiaque. En sachant exactement comment le syndrome interagit avec le cœur, les patients et leurs familles peuvent aborder le traitement chirurgical et la prise en charge à long terme avec confiance et attentes claires.
Quelles sont les causes du syndrome de Marfan et comment se transmet-il?
Génétique du syndrome de Marfan : Cette condition est causée par une mutation du gène FBN1, qui est responsable de la production d'une protéine appelée fibrilline-1. La fibrilline-1 est un composant essentiel du tissu conjonctif, fournissant à la fois structure et élasticité aux vaisseaux sanguins et aux valves cardiaques. Lorsque le gène mute, la protéine fibrilline-1 résultante est soit déficiente, soit dysfonctionnelle, ce qui entraîne l'affaiblissement du tissu conjonctif caractéristique du trouble.
La condition est principalement héritée selon un modèle autosomique dominant. Cela signifie qu'un enfant n'a besoin d'hériter que d'une copie du gène muté d'un parent pour développer le syndrome. Si un parent est atteint du syndrome de Marfan, il y a cinquante pour cent de chances à chaque grossesse que l'enfant hérite également de la condition. Toutefois, dans environ vingt-cinq pour cent des cas, la mutation génétique se produit de manière spontanée, ce qui signifie que le patient est le premier de sa famille à être atteint sans aucun antécédent familial préalable.
- Autosomique dominant : Une seule copie mutée du gène est nécessaire pour transmettre le trait.
- Mutation du gène FBN1 : Le défaut génétique spécifique affecte la production de fibrilline-1.
- Mutation spontanée : Environ un quart des cas surviennent sans antécédent familial préalable.
Quels sont les symptômes les plus courants du syndrome de Marfan?
Les symptômes du syndrome de Marfan varient considérablement, même parmi les membres d'une même famille. Certaines personnes présentent des symptômes légers et vivent une espérance de vie normale, tandis que d'autres développent des complications cardiovasculaires graves tôt dans la vie. Les signes physiques impliquent souvent le système squelettique. Les patients présentent fréquemment des bras et des jambes disproporttionnellement longs, une grande taille, des doigts et des orteils longs, ainsi qu'un thorax qui soit saillant ou rentré. La scoliose et un palais ogival sont également des indicateurs physiques courants.
Symptômes cardiovasculaires à surveiller : Bien que les caractéristiques squelettiques soient les signes les plus visibles, les symptômes internes sont les plus critiques. Les patients peuvent ne ressentir aucun symptôme tant que le cœur n'est pas considérablement sollicité. Lorsque les problèmes cardiovasculaires se manifestent, ils se présentent souvent sous forme d'essoufflement, de Palpitations ou d'un rythme cardiaque anormalement rapide. Dans les cas graves, un patient peut ressentir une douleur thoracique, ce qui nécessite une évaluation médicale immédiate pour écarter une dissection aortique.
Les symptômes oculaires sont une autre caractéristique de la maladie. De nombreux patients présentent une luxation du cristallin dans un œil ou les deux, une myopie sévère et un risque plus élevé de décollement de la rétine. C'est la reconnaissance de cette combinaison de symptômes squelettiques, oculaires et cardiovasculaires qui pousse généralement un médecin à examiner plus en profondeur la possibilité d'un trouble du tissu conjonctif.
Comment le syndrome de Marfan affecte-t-il le cœur et l'aorte?
Les complications cardiovasculaires les plus significatives du syndrome de Marfan impliquent les valves cardiaques et l'aorte. La racine de l'aorte, qui est la partie de l'aorte la plus proche du cœur, est particulièrement vulnérable. En raison du tissu conjonctif affaibli, les battements constants du sang provenant du cœur font que la racine de l'aorte s'étire et s'élargit progressivement. Cet élargissement anormal est appelé un anévrisme de l'aorte.
Anévrisme de l'aorte syndrome de Marfan : À mesure que l'anévrisme se développe, les parois de l'aorte deviennent progressivement plus minces et plus faibles. Ce processus d'étirement se produit lentement sur plusieurs années, c'est pourquoi des échocardiogrammes réguliers sont nécessaires pour suivre la taille de l'aorte. Si l'anévrisme atteint un diamètre dangereux, une chirurgie est recommandée de façon proactive pour prévenir une rupture.
Au-delà de l'aorte, les valves cardiaques elles-mêmes sont souvent affectées. La valve mitrale et la valve aortique dépendent d'un tissu conjonctif solide pour s'ouvrir et se fermer correctement. Dans le syndrome de Marfan, ces valves deviennent souvent molles, ce qui entraîne une fuite de sang vers l'arrière dans le cœur. Cette fuite de la valve force le cœur à travailler plus fort, ce qui peut éventuellement entraîner une insuffisance cardiaque si elle n'est pas traitée.
Qu'est-ce que la dissection aortique dans le syndrome de Marfan?
La dissection aortique est l'urgence la plus menaçante pour la vie associée à ce trouble génétique. Elle se produit lorsque la couche interne de l'aorte affaiblie se déchire, permettant au sang de s'engouffrer dans la déchirure et de séparer les couches interne et externe de la paroi du vaisseau sanguin. Cette dangereuse action de pelage peut bloquer le flux sanguin normal vers le reste du corps, y compris le cerveau et les organes vitaux, et peut finalement provoquer la rupture complète de l'aorte.
Reconnaître une dissection aortique : Une dissection est un événement catastrophique qui exige une attention médicale d'urgence immédiate. Les patients décrivent généralement la douleur comme une sensation soudaine, sévère et déchirante dans la poitrine qui irradie directement vers le dos. En raison du taux de mortalité élevé associé à une aorte rompue, l'objectif principal de toute la gestion cardiaque à long terme est d'empêcher un anévrisme d'atteindre jamais le stade de dissection.
Comprendre la mécanique de cette urgence aide les familles à saisir pourquoi la chirurgie cardiaque préventive est si fortement recommandée. Les chirurgiens n'attendent pas qu'une dissection se produise; ils agissent lorsque l'imagerie révèle que l'aorte s'étire au-delà d'un seuil sécuritaire, remplaçant le segment affaibli par une greffe artificielle durable pour rétablir la stabilité cardiovasculaire.
Comment le syndrome de Marfan est-il diagnostiqué?
Le diagnostic du syndrome de Marfan est un processus complexe qui repose sur une combinaison d'évaluations cliniques, d'antécédents familiaux et de critères diagnostiques spécifiques connus sous le nom de critères de Ghent. Il n'existe pas de test sanguin unique qui confirme de façon définitive la condition. Au lieu de cela, un spécialiste recherchera un motif précis de signes dans plusieurs systèmes corporels. L'échocardiogramme est essentiel pour évaluer la taille de l'aorte et le fonctionnement des valves cardiaques.
Dépistage du syndrome de Marfan : Si un patient présente les caractéristiques physiques classiques et les anomalies cardiovasculaires, un test génétique est généralement effectué pour confirmer la mutation FBN1. Les examens de la vue réguliers sont également essentiels pour vérifier une luxation du cristallin. Pour les familles ayant des antécédents connus, le dépistage précoce des enfants est une pratique courante, permettant aux médecins de surveiller leur développement cardiovasculaire dès le jeune âge.
- Échocardiographie : Utilise les ultrasons pour mesurer la racine de l'aorte et évaluer le fonctionnement des valves.
- Examen à la lampe à fente : Un examen de la vue pour détecter de minuscules luxations du cristallin.
- Test génétique : Identifie les mutations du gène FBN1 pour confirmer le diagnostic clinique.
Quelles sont les options de traitement pour le syndrome de Marfan?
Bien qu'il n'existe pas de traitement pour la mutation génétique sous-jacente, la prise en charge du syndrome de Marfan vise à prévenir les complications cardiovasculaires et à traiter les symptômes spécifiques. Les médicaments constituent la première ligne de défense. Les médecins prescrivent couramment des bêta-bloquants ou d'autres médicaments contre l'hypertension pour réduire la force de pompage du cœur et diminuer la tension sur l'aorte fragile. En maintenant une tension artérielle basse et contrôlée, la progression de l'élargissement de l'aorte peut être considérablement ralentie.
Stratégies de prise en charge médicale : Il est conseillé aux patients d'éviter les sports de contact et la musculation intense, car des pics soudains de tension artérielle peuvent déclencher une déchirure de l'aorte. L'imagerie de routine est un élément central du traitement, permettant de suivre l'évolution de l'anévrisme au fil du temps. Pour soutenir leur santé cardiovasculaire et leur endurance physique globale durant ce processus, les patients peuvent trouver utile d'acheter des chaussettes de compression de récupération qui favorisent une bonne circulation alors qu'ils restent actifs dans des limites sécuritaires.
Si l'aorte devient trop grande ou si les valves cardiaques fuient sévèrement, une intervention chirurgicale devient l'étape nécessaire suivante. L'objectif du traitement est d'intervenir chirurgicalement avant qu'une déchirure mettant la vie en danger ne survienne, transformant une condition potentiellement fatale en une maladie chronique gérable.
Quand une chirurgie cardiaque est-elle nécessaire pour le syndrome de Marfan?
La chirurgie cardiaque devient nécessaire lorsque les risques opératoires sont inférieurs aux risques de dissection ou de rupture de l'aorte. Les chirurgiens recommandent généralement une intervention lorsque la racine de l'aorte atteint un diamètre spécifique, habituellement autour de cinq centimètres, ou si elle croît rapidement d'une imagerie à l'autre. Une chirurgie peut également être nécessaire si les valves cardiaques mitrale ou aortique causent des symptômes sévères d'insuffisance cardiaque.
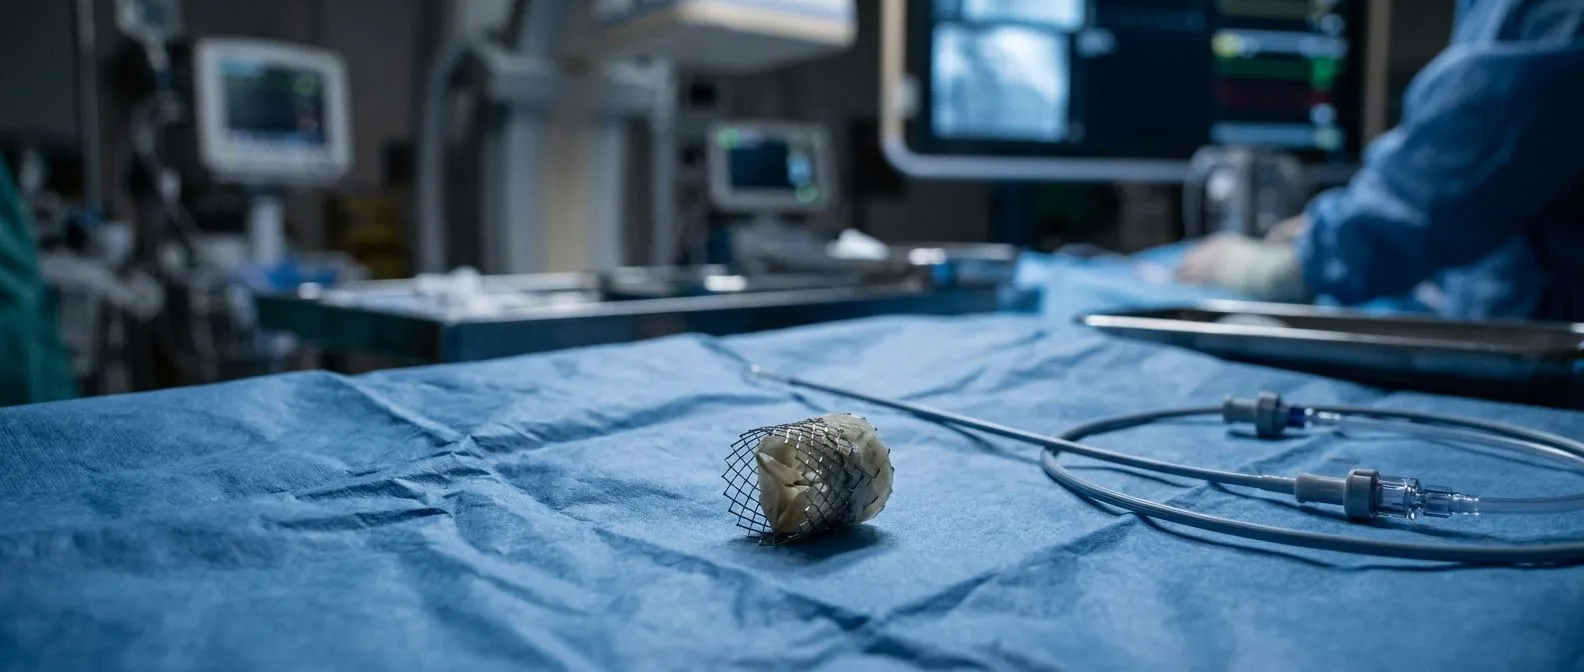
Remplacement de la racine aortique syndrome de Marfan : La procédure chirurgicale standard est le remplacement de la racine aortique, souvent appelée intervention de Bentall. Au cours de cette opération, le chirurgien retire la section distendue et affaiblie de l'aorte et la remplace par une greffe tubulaire synthétique. La valve aortique peut être conservée et réimplantée dans la nouvelle greffe, ou entièrement remplacée par une valve mécanique ou biologique, selon l'anatomie spécifique et l'âge du patient.
Les progrès de la chirurgie cardiaque ont rendu ces interventions très efficaces, offrant aux patients une réparation durable qui protège leur cœur pendant des décennies.
Quelle est l'espérance de vie avec le syndrome de Marfan?
Espérance de vie avec le syndrome de Marfan : Il y a quelques décennies, l'espérance de vie d'une personne atteinte de cette maladie était sévèrement limitée en raison du risque élevé de dissection aortique non diagnostiquée. Aujourd'hui, grâce au dépistage génétique précoce, à l'imagerie avancée, aux médicaments efficaces contre l'hypertension et à la chirurgie cardiaque préventive, le pronostic s'est considérablement amélioré. De nombreux patients vivent désormais jusque dans leur septantaine et au-delà, profitant d'une durée de vie normale.
La clé de la longévité réside dans des soins médicaux vigilants et continus tout au long de la vie. Les patients qui suivent attentivement les conseils de leur cardiologue, prennent leurs médicaments prescrits et assistent à leurs rendez-vous d'imagerie réguliers évitent avec succès les événements cardiovasculaires catastrophiques qui définissaient autrefois ce trouble. La chirurgie préventive a fondamentalement changé la trajectoire de la maladie, transformant une affection mortelle en une maladie gérable.
Les familles confrontées à ce diagnostic devraient ressentir un fort sentiment d'espoir. Même si le besoin de chirurgie cardiaque peut être effrayant, les techniques modernes mises au point par des spécialistes se sont révélées très efficaces pour corriger de façon permanente les faiblesses structurelles causées par le trouble.
Comment trouver un spécialiste du syndrome de Marfan pour la prise en charge?
Trouver la bonne équipe médicale est essentiel pour naviguer avec succès dans cette maladie cardiaque héréditaire complexe. Les patients nécessitent une approche multidisciplinaire, impliquant souvent un généticien médical, un cardiologue spécialisé dans les troubles du tissu conjonctif, un ophtalmologiste et un chirurgien cardiaque très qualifié. Tous les cardiologues n'ont pas d'expérience dans la gestion des nuances spécifiques d'un anévrisme de l'aorte lié à Marfan, il est donc crucial de chercher un centre spécialisé.
Spécialiste du syndrome de Marfan à Guadalajara : Pour les patients au Mexique, l'accès à des soins experts est crucial. Dr Alejandro Molina et l'équipe de Cirugia de Corazón offrent des interventions chirurgicales cardiaques spécialisées aux patients atteints de troubles du tissu conjonctif. Le fait d'avoir une équipe chirurgicale dédiée qui comprend la fragilité des tissus de Marfan favorise un haut niveau de précision lors des procédures de remplacement de la racine aortique et de réparation valvulaire.
En conclusion, le syndrome de Marfan est un trouble génétique complexe qui exige une vigilance tout au long de la vie, particulièrement en ce qui concerne la santé cardiovasculaire. En comprenant les causes, en reconnaissant les symptômes et en poursuivant un traitement proactif, les patients peuvent gérer efficacement leurs risques. La chirurgie cardiaque moderne offre d'excellents résultats, permettant aux patients de vivre longtemps et épanouis malgré les défis de cette maladie héréditaire.