Syndrome de Marfan et aorte : surveillance et chirurgie
Découvrez la chirurgie de l’aorte pour le syndrome de Marfan, la surveillance et les soins spécialisés à Guadalajara.
Qu’est-ce que le syndrome de Marfan et quel est son effet sur l’aorte?
Marfan est une maladie génétique qui touche le tissu conjonctif du corps — la structure qui relie les cellules, les organes et les tissus. Comme le tissu conjonctif est présent dans tout le corps, Marfan peut toucher de nombreux systèmes, mais ses effets les plus menaçants pour la vie concernent le cœur et les vaisseaux sanguins, en particulier l’aorte. L’aorte est la plus grosse artère du corps; elle transporte le sang riche en oxygène du cœur vers le reste du corps. Chez les personnes atteintes de Marfan, la paroi de l’aorte est plus faible que la normale, ce qui la fait s’étirer et s’élargir avec le temps — un état appelé dilatation de l’aorte ou anévrisme de l’aorte.
Pourquoi l’aorte est-elle particulièrement importante dans Marfan? Bien que Marfan puisse toucher le squelette, les yeux et les poumons, les complications cardiovasculaires demeurent la principale cause de problèmes de santé graves et de décès prématurés chez les patients non traités. Le tissu conjonctif affaibli de la paroi aortique ne peut résister à la pression constante du sang propulsé par le cœur à chaque battement. Au fil des ans, cette pression élargit graduellement l’aorte, particulièrement à sa racine — la partie où l’aorte sort du cœur. Si cet élargissement n’est pas surveillé, la paroi de l’aorte peut se déchirer, provoquant ce que les médecins appellent une dissection aortique : une véritable urgence cardiovasculaire qui nécessite une intervention chirurgicale immédiate pour éviter des conséquences mortelles.
La bonne nouvelle, c’est qu’avec une surveillance attentive et une chirurgie de l’aorte liée à Marfan effectuée au bon moment, la plupart des patients peuvent vivre longtemps et pleinement. Comprendre les effets de Marfan sur l’aorte est la première étape pour protéger votre cœur et prendre des décisions éclairées concernant le traitement. Comme le souligne la Cleveland Clinic, un diagnostic précoce et une prise en charge proactive améliorent considérablement les résultats pour les personnes atteintes de cette maladie.
Comment le syndrome de Marfan provoque-t-il une dilatation de l’aorte?
Le syndrome de Marfan est causé par des mutations dans un gène appelé FBN1, qui fournit les instructions nécessaires à la fabrication d’une protéine appelée fibrilline-1. Cette protéine est un élément constitutif essentiel des fibres élastiques du tissu conjonctif. Lorsque la fibrilline-1 est anormale ou présente en quantité insuffisante, le tissu conjonctif de tout le corps — y compris les couches de la paroi aortique — s’affaiblit et devient moins résistant. L’aorte se dilate et reprend normalement sa forme à chaque battement cardiaque, mais dans le syndrome de Marfan, le tissu perd son élasticité et s’étire graduellement sans reprendre sa forme. La recherche sur les effets des mutations génétiques sur l’intégrité des tissus a beaucoup progressé; par exemple, une étude sur la compensation génétique déclenchée par la dégradation de l’ARNm mutant illustre les mécanismes moléculaires complexes en jeu.
Que devient la paroi aortique au fil du temps? La paroi aortique comporte trois couches. Dans le syndrome de Marfan, la couche intermédiaire — qui contient les fibres élastiques — dégénère et s’amincit. À mesure que cette couche s’affaiblit, la pression constante du sang qui quitte le cœur entraîne l’élargissement de l’aorte. Cet élargissement commence généralement à la racine de l’aorte, la partie la plus proche du cœur. Le diamètre de l’aorte est mesuré avec soin lors des examens d’imagerie; lorsqu’il dépasse les valeurs normales, les médecins diagnostiquent une dilatation de l’aorte. Plus l’aorte grossit, plus le risque de déchirure ou de rupture augmente, car la tension exercée sur la paroi augmente avec le diamètre, conformément aux principes fondamentaux de la mécanique des fluides.
Le syndrome de Marfan ne provoque pas une dilatation grave de l’aorte au même rythme chez tout le monde. Le taux d’élargissement varie d’une personne à l’autre et dépend de facteurs comme la pression artérielle, l’âge et la mutation génétique précise en cause. Chez certaines personnes, l’élargissement est lent et stable pendant des décennies, tandis que chez d’autres, il s’accélère en quelques mois. Cette variabilité explique pourquoi un suivi régulier est essentiel — il permet à votre équipe de cardiologie de détecter les changements rapidement et de vous recommander une intervention chirurgicale avant que l’aorte n’atteigne une taille dangereuse.
Quels sont les signes d’alerte d’une dissection aortique liée au syndrome de Marfan?
La dissection aortique est la complication la plus redoutée du syndrome de Marfan. Elle survient lorsque la couche la plus interne de la paroi de l’aorte se déchire, permettant au sang de s’infiltrer entre les couches et de les séparer. Il s’agit d’une urgence médicale aiguë qui peut être fatale si elle n’est pas traitée immédiatement. Reconnaître les signes avant-coureurs peut sauver une vie. Le symptôme classique est une douleur thoracique soudaine, intense et déchirante, qui peut irradier vers le dos, entre les omoplates. Cette douleur est souvent décrite comme incomparable — elle apparaît instantanément et atteint son intensité maximale dès le début.
Quels symptômes peuvent accompagner la douleur thoracique? Selon l’endroit où se produit la dissection, les patients peuvent éprouver de l’essoufflement, un évanouissement, une différence de tension artérielle entre les deux bras, une faiblesse ou une paralysie d’un côté du corps, de la difficulté à parler ou un déficit soudain du pouls. Si la dissection touche la crosse aortique, elle peut perturber l’irrigation sanguine du cerveau et provoquer des symptômes neurologiques. Certains patients signalent également des douleurs abdominales si la dissection s’étend le long de l’aorte descendante. Chez une personne atteinte du syndrome de Marfan, chacun de ces symptômes doit être considéré comme une urgence vitale nécessitant des soins hospitaliers immédiats.
Il est important de comprendre qu’une dissection aortique peut parfois se produire avant même que l’aorte ait atteint le diamètre seuil normalement recommandé pour une intervention chirurgicale. C’est pourquoi les médecins tiennent compte non seulement du diamètre aortique, mais aussi de la vitesse de croissance, des antécédents familiaux de dissection et d’autres facteurs de risque. Si vous ou un proche êtes atteint du syndrome de Marfan et ressentez soudainement une douleur intense à la poitrine ou au dos, n’attendez pas — rendez-vous immédiatement au service d’urgence le plus proche et informez le personnel du diagnostic de Marfan. Une intervention rapide peut faire la différence entre la vie et la mort.
Surveillance de l’aorte dans le syndrome de Marfan : quels examens vous faut-il?
Une surveillance régulière est la pierre angulaire de la prise en charge du syndrome de Marfan. Comme l’aorte s’élargit lentement et sans symptômes, les examens d’imagerie sont le seul moyen fiable de suivre son diamètre et de détecter des changements dangereux avant qu’ils ne deviennent des urgences. La base de la surveillance est l’échocardiogramme annuel, une échographie indolore du cœur qui permet à votre cardiologue de mesurer la racine aortique et de vérifier le fonctionnement des valvules cardiaques. Cet examen utilise des ondes sonores pour produire des images détaillées — sans radiation ni aiguilles — et est généralement réalisé une fois par année, ou plus souvent si l’aorte grossit rapidement.
Quand faut-il recourir à une imagerie plus avancée? Bien que les échocardiogrammes soient excellents pour examiner la racine aortique, ils ne permettent pas toujours d’obtenir des images nettes de l’aorte entière. Lorsque votre médecin a besoin d’une vue d’ensemble plus complète, il peut prescrire une tomodensitométrie (TDM) ou une imagerie par résonance magnétique (IRM). Ces examens permettent de visualiser toute l’aorte, du cœur à l’abdomen, et sont particulièrement utiles pour planifier une chirurgie ou lorsque l’échocardiogramme révèle des mesures limites. L’IRM n’utilise pas de radiation, ce qui en fait un bon choix pour les jeunes patients qui devront subir des examens répétés pendant de nombreuses années.
En plus de l’imagerie, votre équipe de soins cardiaques surveillera étroitement votre tension artérielle, puisque l’hypertension exerce une pression accrue sur la paroi de l’aorte et accélère son élargissement. Des médicaments comme les bêtabloquants sont couramment prescrits pour réduire la tension artérielle et la force de chaque battement cardiaque, ce qui peut ralentir la croissance de l’aorte. Votre médecin peut également discuter de changements à votre mode de vie — éviter les sports de contact, le levage de charges lourdes et les activités sportives de compétition exigeantes — qui contribuent tous à réduire les hausses soudaines de la tension artérielle susceptibles de solliciter l’aorte. La surveillance n’est pas une démarche ponctuelle; c’est un engagement à vie qui s’adapte à mesure que votre corps change.
Quand la chirurgie de l’anévrisme aortique est-elle recommandée chez les personnes atteintes de Marfan?
La décision de recommander une chirurgie de l’aorte liée au syndrome de Marfan n’est pas prise à la légère. Les chirurgiens évaluent plusieurs facteurs, mais la mesure la plus importante est le diamètre de l’aorte. Chez les adultes atteints du syndrome de Marfan, la plupart des lignes directrices recommandent une chirurgie aortique prophylactique — c’est-à-dire une chirurgie réalisée avant qu’une complication ne survienne — lorsque la racine de l’aorte atteint environ 5 centimètres de diamètre. Toutefois, ce seuil peut être abaissé à 4,5 centimètres en présence de facteurs de risque supplémentaires, comme une croissance rapide (plus de 0,5 centimètre par année), des antécédents familiaux de dissection aortique lorsque l’aorte était de petit diamètre, ou la présence d’une régurgitation aortique, lorsque la valve aortique laisse le sang refluer dans le cœur.
Comment les médecins déterminent-ils le moment de l’intervention? L’objectif est d’opérer avant que l’aorte ne se dissèque ou ne se rompe, sans intervenir si tôt que la personne soit exposée à un risque chirurgical inutile. Cet équilibre repose sur des mesures précises prises au fil du temps. Si l’aorte croît régulièrement, mais lentement, votre chirurgien peut recommander de poursuivre la surveillance. Si la croissance s’accélère ou si la valve aortique commence à présenter une fuite importante, la discussion s’oriente vers la planification d’une chirurgie. Le rythme de croissance de l’aorte et les signes de dysfonctionnement valvulaire sont aussi déterminants que le diamètre absolu pour fixer le moment de l’intervention.
D’autres éléments sont pris en compte, notamment l’état de santé général de la personne, son âge et sa préparation à une intervention majeure. Certaines personnes présentent d’autres caractéristiques cardiaques liées au syndrome de Marfan — comme une insuffisance aortique, lorsque la valve ne se ferme pas correctement — qui peuvent devancer la chirurgie. Le plan chirurgical est toujours personnalisé. Votre équipe de cardiologie à Guadalajara, Querétaro ou Hermosillo discutera des seuils propres à votre situation et vous aidera à comprendre les risques liés à l’attente par rapport à ceux liés à l’intervention. L’objectif est toujours d’intervenir au moment optimal — suffisamment tard pour que la chirurgie soit clairement nécessaire, mais assez tôt pour prévenir une catastrophe.
Quelles sont les options chirurgicales pour réparer l’aorte en cas de syndrome de Marfan?
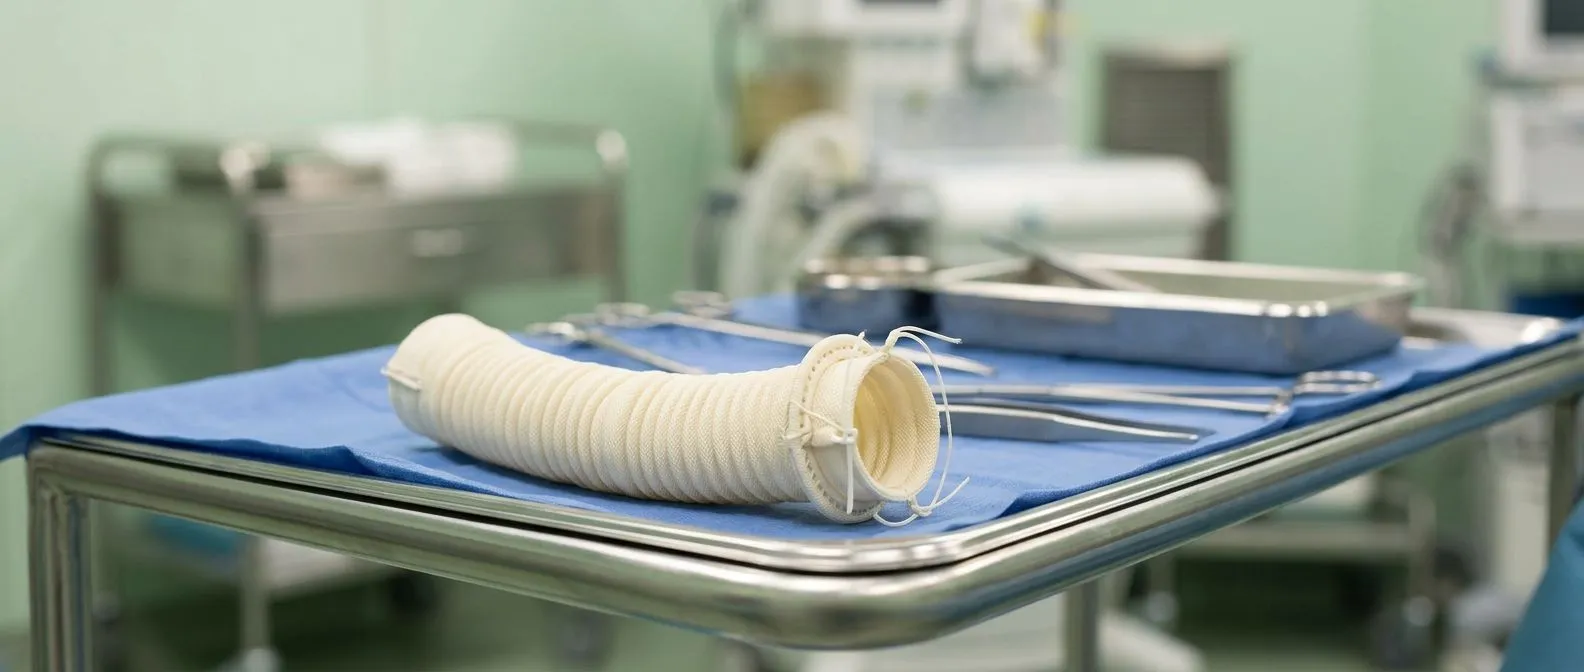
Plusieurs interventions chirurgicales sont offertes aux personnes atteintes de Marfan. Le choix dépend de la partie de l’aorte touchée et de l’état de la valve aortique. L’intervention la plus courante est le remplacement de la racine aortique, qui porte sur la partie de l’aorte qui rejoint le cœur. Il existe deux principales façons de procéder. La première est l’intervention de Bentall, au cours de laquelle le chirurgien remplace à la fois la racine aortique dilatée et la valve aortique par une valve mécanique ou biologique fixée à un tube synthétique appelé greffon. Cette intervention est bien établie et ses résultats ont fait leurs preuves depuis des décennies.
Peut-on préserver la valve naturelle? La deuxième approche est le remplacement de la racine aortique avec préservation de la valve, souvent appelé intervention de David. Dans ce cas, le chirurgien remplace le tissu aortique dilaté par un greffon synthétique, mais réimplante votre propre valve aortique à l’intérieur du greffon. Cela évite de devoir prendre toute votre vie des anticoagulants, nécessaires avec les valves mécaniques. La chirurgie avec préservation de la valve est techniquement plus complexe et ne convient pas à toutes les personnes : si la valve est elle-même gravement endommagée ou malformée, son remplacement peut être préférable. Votre chirurgien évaluera l’état de la valve à l’aide d’examens d’imagerie préopératoires et pourra parfois le confirmer visuellement pendant l’intervention.
Si l’anévrisme s’étend au-delà de la racine jusqu’à l’aorte ascendante ou à la crosse, d’autres segments peuvent devoir être remplacés au cours de la même intervention ou lors d’une étape distincte. Le remplacement de la crosse aortique est une intervention plus complexe qui peut nécessiter un arrêt circulatoire — le refroidissement du corps à une température très basse afin de protéger le cerveau pendant l’interruption temporaire de la circulation. La perfusion cérébrale antérograde, une technique qui maintient l’irrigation sanguine du cerveau pendant la chirurgie de la crosse, a considérablement amélioré la sécurité au cours des dernières années. Le plan chirurgical est adapté à l’anatomie précise de l’aorte de chaque patient. Votre chirurgien vous expliquera l’approche recommandée et pourquoi.
- Intervention de Bentall : remplace la racine aortique et la valve par un greffon contenant une valve mécanique ou biologique — une solution durable et éprouvée.
- Intervention avec préservation de la valve (David) : remplace la racine aortique par un greffon tout en conservant votre valve aortique naturelle — évite de prendre des anticoagulants à vie.
- Réparation de la crosse et de l’aorte descendante : prolonge le greffon au-delà de la racine lorsque l’anévrisme touche la crosse aortique ou l’aorte descendante, ce qui nécessite parfois un arrêt circulatoire.
Remplacement de la racine aortique dans le syndrome de Marfan : à quoi vous attendre
Comprendre ce qui se passe pendant le remplacement de la racine aortique peut atténuer une grande partie de l’anxiété qui accompagne naturellement une chirurgie cardiaque. L’intervention est réalisée sous anesthésie générale, ce qui signifie que vous dormez complètement et ne ressentez aucune douleur. Le chirurgien pratique une incision au centre de la poitrine pour accéder au cœur. Une machine cœur-poumon prend le relais pour pomper le sang et l’oxygéner, ce qui permet au chirurgien d’opérer sur une aorte immobile et sans sang. Le clamp aortique est posé pour isoler la partie à traiter, puis le tissu aortique endommagé est soigneusement retiré et remplacé par une prothèse synthétique.
Combien de temps dure l’intervention et que se passe-t-il juste après? Le remplacement de la racine aortique dure généralement entre quatre et six heures, selon la complexité. Après l’intervention, vous passerez votre première nuit à l’unité de soins intensifs, où votre rythme cardiaque, votre tension artérielle et votre respiration seront surveillés en continu. La plupart des patients restent à l’hôpital environ une semaine. Pendant cette période, l’équipe soignante gère la douleur, surveille tout signe de saignement ou d’infection et amorce une mobilisation précoce — vous asseoir, vous lever et faire de courtes marches — afin de favoriser la guérison et de réduire les complications. Le calibrage de l’anneau, qui consiste à mesurer l’ouverture de la valve pour choisir la bonne taille de prothèse et de valve, est effectué avec précision pendant l’intervention afin d’assurer un ajustement adéquat.
Les familles trouvent souvent que l’attente pendant l’intervention est la partie la plus difficile. Connaître le déroulement habituel peut vous aider : votre équipe chirurgicale vous donnera des nouvelles à mesure que les étapes importantes seront franchies. Une fois l’intervention terminée et votre état stabilisé aux soins intensifs, votre chirurgien rencontrera votre famille pour expliquer ce qui a été fait et à quoi s’attendre dans les jours suivants. Le rétablissement est graduel — les premiers jours sont les plus difficiles, puis une amélioration constante suit. Demandez à votre chirurgien à l’avance quels sont ses protocoles afin d’éviter toute surprise le jour de l’intervention.
Existe-t-il des solutions de rechange à la chirurgie à cœur ouvert pour les personnes atteintes du syndrome de Marfan?
De nombreux patients se demandent s’il existe des options moins invasives, surtout compte tenu de l’ampleur de la chirurgie à cœur ouvert et du rétablissement qu’elle exige. Le remplacement valvulaire aortique par cathéter (TAVI) est une technique mini-invasive dans laquelle une valve de remplacement est acheminée par un cathéter, généralement inséré dans l’aine, puis positionnée à l’intérieur de la valve malade sans ouvrir le thorax. Le TAVI est devenu une option bien établie pour les patients âgés atteints de sténose aortique sévère qui ne sont pas de bons candidats à la chirurgie à cœur ouvert. Toutefois, le TAVI n’est généralement pas recommandé comme traitement de première intention chez les jeunes patients atteints du syndrome de Marfan et présentant un anévrisme de la racine aortique.
Pourquoi le TAVI n’est-il généralement pas le premier choix pour les patients atteints du syndrome de Marfan? Le syndrome de Marfan affaiblit toute la paroi aortique, et pas seulement la valve. Le simple fait de placer une nouvelle valve dans l’aorte ne règle pas le problème structurel sous-jacent : le tissu aortique dilaté reste en place et demeure exposé à un risque de dissection ou de rupture. L’objectif de la chirurgie en cas de syndrome de Marfan est de retirer le tissu aortique affaibli et de le remplacer par une prothèse synthétique résistante, ce qu’une valve posée par cathéter ne peut pas accomplir. Pour cette raison, la réparation chirurgicale à cœur ouvert d’un anévrisme aortique demeure la référence pour les patients atteints du syndrome de Marfan présentant une dilatation importante de l’aorte.
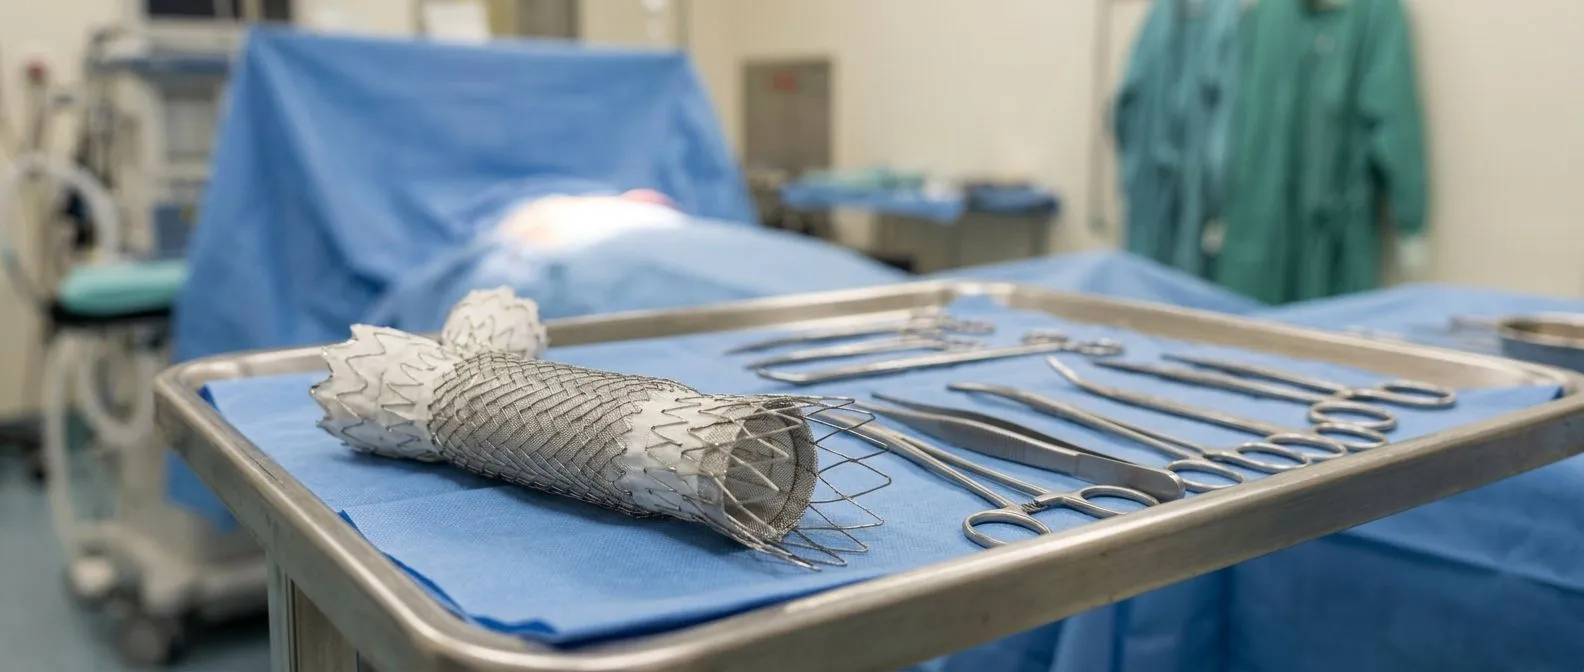
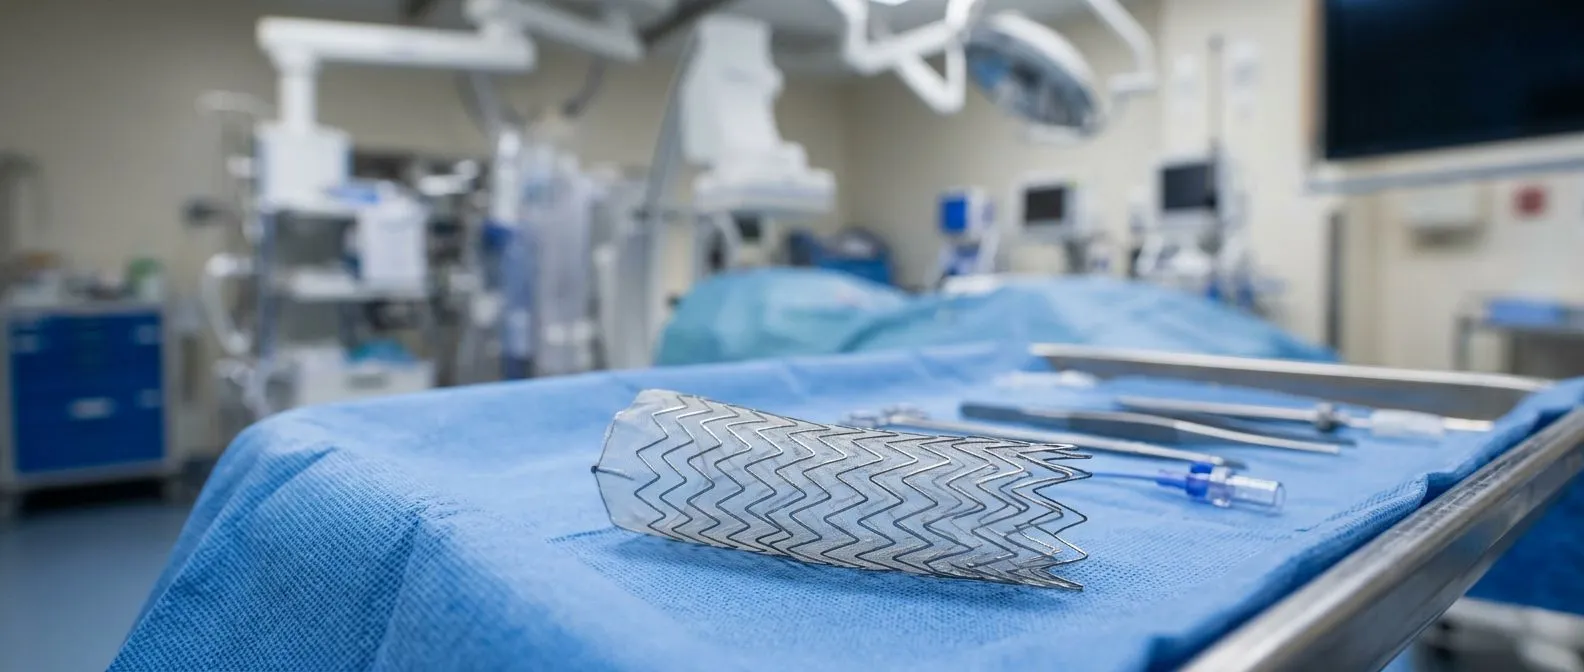
Cela dit, les techniques par cathéter peuvent parfois jouer un rôle complémentaire. Dans certaines situations complexes ou urgentes, des endoprothèses vasculaires peuvent servir à renforcer des segments de l’aorte descendante, surtout si une dissection s’est déjà produite. Ces approches sont hautement personnalisées et ne remplacent pas le remplacement électif de la racine aortique chez les patients qui répondent aux critères chirurgicaux. Si vous avez lu des renseignements sur le TAVI ou d’autres approches mini-invasives et vous demandez si elles s’appliquent à votre cas, la meilleure démarche consiste à discuter de votre anatomie et de vos antécédents chirurgicaux avec un chirurgien cardiaque spécialisé dans les maladies de l’aorte liées au syndrome de Marfan.
Récupération après une chirurgie de l’aorte liée au syndrome de Marfan : ce que les patients doivent savoir
La récupération après une chirurgie de l’aorte liée au syndrome de Marfan est un marathon, pas un sprint. Les six à huit premières semaines à la maison sont consacrées à la guérison, au renforcement de votre corps et au retour graduel aux activités quotidiennes. On vous encouragera à marcher chaque jour, en augmentant la distance selon votre tolérance, mais à éviter de soulever quoi que ce soit de plus lourd que quelques kilogrammes, de pousser, de tirer ou de pratiquer toute activité qui sollicite la poitrine. La plupart des patients peuvent reprendre un travail de bureau après environ six à huit semaines, tandis que les emplois plus physiques peuvent nécessiter trois mois ou plus. Votre chirurgien vous donnera un échéancier personnalisé selon l’intervention précise qui a été pratiquée et votre rétablissement général.
Quels médicaments devrez-vous prendre par la suite? Si vous avez reçu une valve mécanique, vous devrez suivre un traitement anticoagulant à vie — généralement avec un médicament appelé warfarine. Des analyses sanguines régulières sont nécessaires pour vous assurer que la dose maintient votre sang au degré de fluidité approprié. Si votre propre valve a été préservée, vous pourriez plutôt avoir besoin d’un traitement antiplaquettaire pendant un certain temps, et possiblement de médicaments comme l’amiodarone si vous présentez des irrégularités du rythme cardiaque après l’opération. Votre équipe soignante vous prescrira également des médicaments contre l’hypertension pour protéger le tissu aortique restant. Une prophylaxie antibiotique — prendre des antibiotiques avant certaines interventions dentaires ou médicales — peut être recommandée pour prévenir les infections de la valve ou du greffon.
Les complications sont rares, mais il est important de les reconnaître. Certains patients développent une anémie (un faible nombre de globules rouges) après l’opération, ce qui peut causer de la fatigue et est généralement temporaire. D’autres peuvent présenter un gonflement des chevilles pendant que le corps s’adapte aux changements de circulation, ce qui peut souvent être pris en charge à l’aide de bas de compression et en surélevant les jambes. Si vous avez de la fièvre, une douleur thoracique qui s’intensifie, de l’essoufflement ou toute rougeur ou tout écoulement au niveau de la plaie, communiquez immédiatement avec votre équipe chirurgicale. Il est essentiel de vous présenter à tous les rendez-vous de suivi : ces visites permettent à votre équipe de confirmer que le greffon guérit bien et que le reste de votre aorte demeure stable.
- Anticoagulation : les personnes ayant reçu une valve mécanique doivent prendre des anticoagulants à vie et faire surveiller régulièrement leur RIN.
- Soins de la plaie : gardez les incisions propres et sèches; signalez rapidement toute rougeur, tout écoulement ou toute ouverture.
- Activité : marchez chaque jour et évitez de soulever des objets lourds et de faire de l’exercice intense pendant au moins six à huit semaines.
- Suivi : présentez-vous à tous les échocardiogrammes et rendez-vous avec votre chirurgien prévus — votre aorte nécessite un suivi à vie.
Bien vivre après une chirurgie aortique liée au syndrome de Marfan : soins à long terme
La chirurgie ne marque pas la fin du parcours lié au syndrome de Marfan : elle constitue une étape majeure d’un plan de soins continu. Même après un remplacement réussi de la racine aortique, les parties restantes de l’aorte contiennent encore du tissu touché par le syndrome de Marfan et doivent être surveillées indéfiniment. Votre cardiologue poursuivra les examens d’imagerie annuels ou biennaux pour vérifier l’aorte ascendante, la crosse aortique et l’aorte descendante. Si une nouvelle zone commence à se dilater, une autre chirurgie ou intervention pourrait être nécessaire à l’avenir. La bonne nouvelle, c’est qu’avec les techniques chirurgicales modernes et un suivi rigoureux, la plupart des patients atteints du syndrome de Marfan qui subissent une chirurgie aortique non urgente peuvent s’attendre à un excellent résultat à long terme.
Quels changements au mode de vie aident à protéger votre aorte à long terme? Le maintien d’une pression artérielle bien contrôlée est le facteur lié au mode de vie le plus important. Votre médecin vous aidera à trouver la bonne combinaison de médicaments et d’habitudes quotidiennes pour maintenir votre pression artérielle dans une plage sécuritaire. Évitez les sports de contact, l’haltérophilie avec des charges lourdes et les activités comportant des efforts physiques soudains et intenses. Les exercices modérés à faible impact, comme la marche rapide, la natation ou le vélo à un rythme permettant de converser, sont généralement recommandés et bénéfiques. Consultez toujours votre cardiologue avant de commencer un nouveau programme d’exercice. Il est essentiel d’éviter de fumer, car le tabagisme endommage les vaisseaux sanguins et accélère la détérioration de l’aorte. Des recherches ont montré que la rigidité aortique est un prédicteur indépendant de la mortalité toutes causes confondues et de la mortalité cardiovasculaire chez les patients hypertendus, ce qui souligne l’importance du contrôle de la pression artérielle et de la santé artérielle.
Pour les femmes atteintes du syndrome de Marfan, une grossesse nécessite une planification particulière. Les changements cardiovasculaires liés à la grossesse — augmentation du volume sanguin et de la fréquence cardiaque — exercent une pression supplémentaire sur l’aorte. Si la racine aortique est dilatée, la grossesse comporte un risque important de dissection. Votre équipe de cardiologie devrait évaluer la taille de votre aorte et votre état cardiaque général avant que vous conceviez, et on pourrait conseiller à certaines femmes de subir une chirurgie aortique avant la grossesse pour la rendre plus sûre. Grâce à une planification minutieuse et à une équipe de collaboration comprenant votre cardiologue et votre obstétricien, de nombreuses femmes atteintes du syndrome de Marfan peuvent mener à bien leur grossesse. La situation de chaque personne est unique, et les décisions concernant la chirurgie, le mode de vie et la planification familiale devraient être prises en étroite collaboration avec une équipe de cardiologie qualifiée. Si vous ou l’un de vos proches êtes atteint du syndrome de Marfan, nous vous invitons à prendre rendez-vous avec le Dr Alejandro Molina et l’équipe de Cirugía de Corazón à Guadalajara, Querétaro ou Hermosillo afin de discuter de la santé de votre aorte et d’élaborer un plan de soins personnalisé.